公开小鼠数据贯通多软件GWAS - SpiralKernel/bioinfo-wiki GitHub Wiki
公开小鼠数据贯通多软件GWAS
更新:2026-10-13;状态:可用;验证范围:四个软件与七种主要配置端到端实测;附加chr17对照与MAF计数实测,完整全基因组LOCO未执行。
用固定版本的公开小鼠数据完成质控、PCA、多软件关联、等位基因统一和诊断图,学习每一步的交接与判断。
研究问题与数据来历
目标是学习家系相关样本的数量性状关联,以及软件输入和结果如何比较。使用GEMMA v0.98.5官方示例,原始来源与预处理见该版本手册。
下载文件实际包含1940个体、12226个常染色体标记,85个FID组;第一表型CD8有1410个有效观测,分析副本包含72个FID组。来源手册文字与文件个体数存在不一致,本文按下载文件与运行日志记录,不仅根据文件名或手册数字猜测。
表型已经由来源流程校正若干因素并做分位数正态化;基因型也经过来源处理。本例从发布的基因型与处理表型开始,不复现原始测序、分型或全部研究质控。β不以原始细胞百分比解释。
参考组装未在当前练习中确定,坐标只沿用示例;不直接用于现代组装注释或新功能结论。
软件与代码
本轮环境为Linux x86_64、Python 3.14.8,实测PLINK v2.0.0-a.7.12LM、GEMMA 0.98.5、GCTA v1.94.1、REGENIE v4.1.3.gz。源码与安装入口在各软件详细页,先确认本机版本与可执行文件位置。
运行脚本只依赖Python标准库并调用上述二进制;自动下载约6.6MB的固定版本输入,并核对四个文件的SHA256。工具本体需要先自行安装,脚本不会代替安装。
在项目根目录运行
python3 examples/gwas_software_demo.py \
  --plink2 plink2 --gemma gemma --gcta gcta64 --regenie regenie \
  --fastgwa --loco-chr17 --threads 2
工具不在PATH时,把程序名换成完整路径。GCTA与REGENIE是可选参数;最小运行可仅提供PLINK和GEMMA。--fastgwa需要GCTA;--loco-chr17只追加一条染色体的对照。
输出写入examples/output/gwas-real/;重复运行会覆盖同名派生文件与日志,原始下载文件先校验再复用。需要保留多次实验时使用不同--output目录。
分阶段检查点
| 阶段 | 本次检查结果 | 主要产物 |
|---|---|---|
| 输入审计 | 1940个体、12226位点、1410个有效第一性状 | 四个源文件与校验记录 |
| 转换 | 六列教学FAM;父母ID未用于此分析副本,原件保留 | prepared/cohort与complete.keep |
| 教学质控 | 1410个体、8544位点 | qc.bed/bim/fam |
| LD剪枝与PCA | 649位点用于PCA,计算5轴,关联使用前3轴 | prune名单与pca.eigenvec |
| 普通回归与混合模型 | 每个主要配置测试8544共同位点 | 各软件结果与日志 |
| 结果统一 | 52个位点需要相对PLINK翻转方向 | harmonized-results.tsv |
| 附加chr17对照 | 288个测试位点;K来自其他染色体 | loco目录 |
阈值0.05、三个PC与稀疏阈值0.05均是本例设定,不是通用方案。命令JSON、各阶段日志和run-metadata.json提供实际交接记录。
绘图与核对
绘图环境另外需要NumPy、SciPy、Matplotlib;使用独立环境安装并记录版本,然后在项目根目录运行:
python3 examples/plot_gwas_comparison.py
脚本检查共同位点与样本、统一等位基因,并验证PLINK PC3与GEMMA LM接近输出精度;生成质控/PCA、曼哈顿、QQ及chr17对照图,保存summary.json。实际图见下方及GWAS软件结果比较与一致性检查。
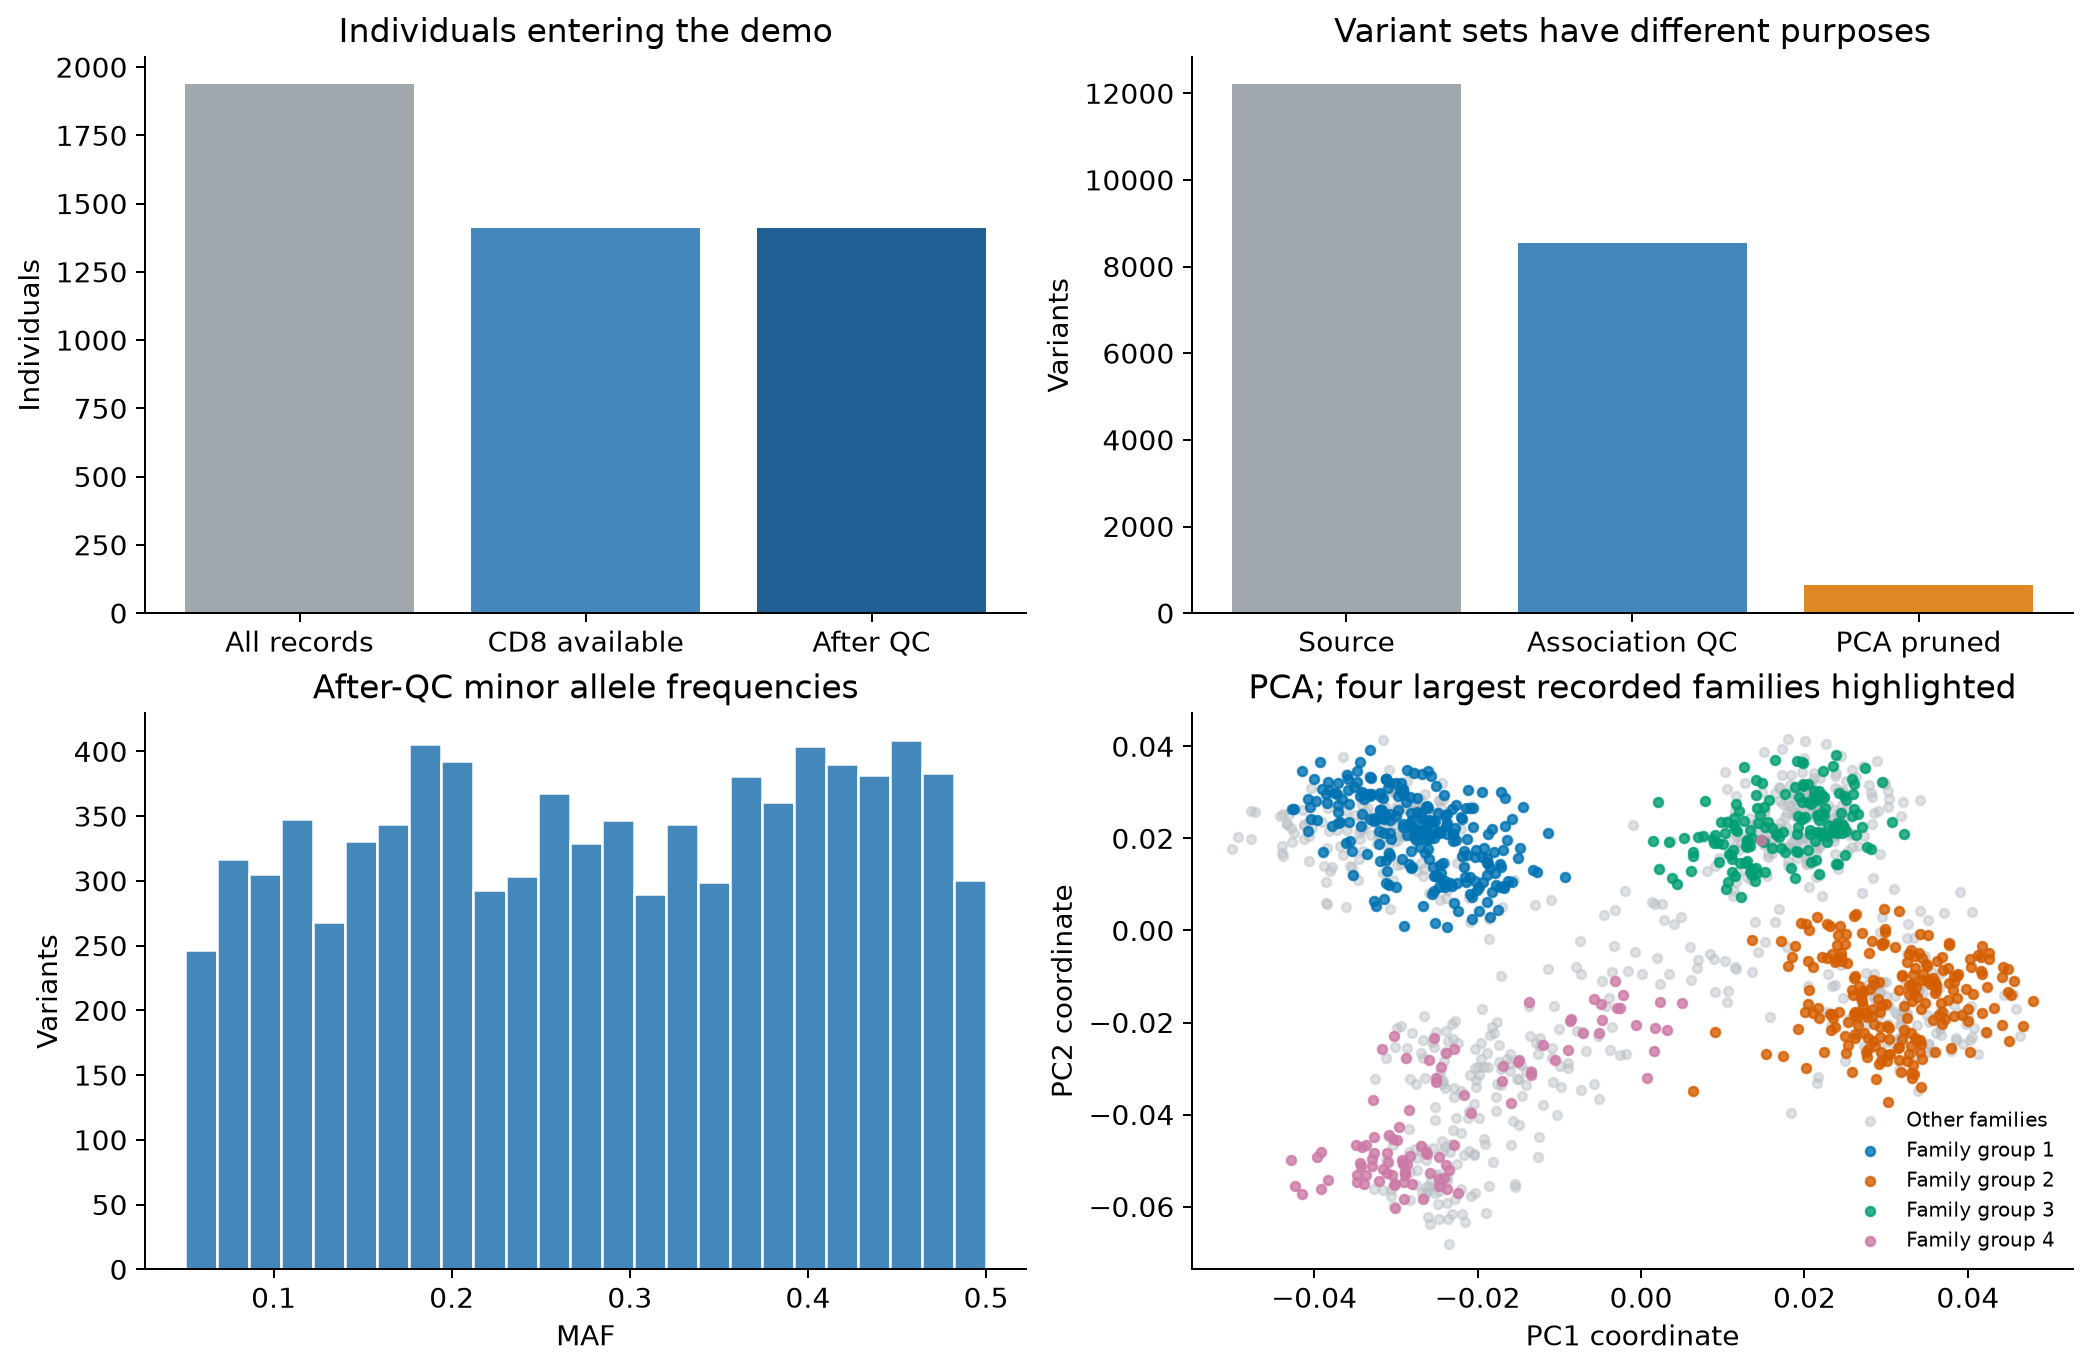
图:关联与PCA使用不同位点集合;PCA按四个最大的已记录FID组着色,其他组为灰色。图中的分团不能直接被命名为确定祖源,家系结构也是重要来源。
怎样判断练习完成
能够解释530个体为何没有进入本性状分析、PCA为何用649位点而关联用8544位点、各软件如何读取截距与ID、52个方向翻转怎样处理,以及普通回归与GRM方法为何不能要求结果完全一致。
本例不提供正式软件功效排名,不验证不平衡二分类、稀有变异、多倍体、全基因组LOCO或真实候选机制。继续阅读GWAS参数选择与敏感性分析、GWAS常见报错与排查及变异注释与候选证据整理。